Mostrando entradas con la etiqueta bebé medicamento. Mostrar todas las entradas

lunes, 23 de octubre de 2017

Nace el tercer bebé andaluz en salvar a su hermano de una enfermedad sanguínea

Fuente: https://elpais.com/ccaa/2017/10/13/andalucia/1507891819_937009.html


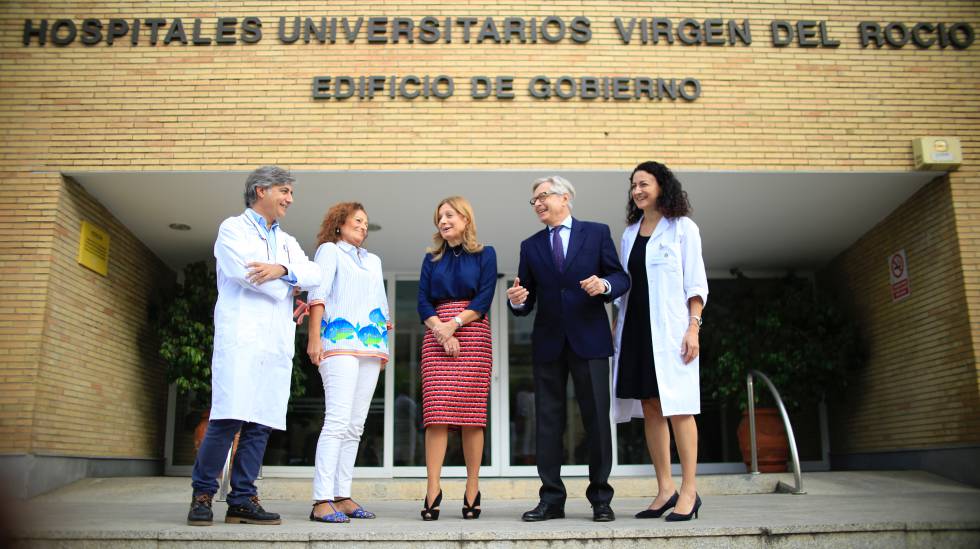
La consejera de salud, Marina Álvarez, (en el centro) en el Hospital Virgen del Rocío de Sevilla.


"El resultado se ve ahora, pero la investigación en Diagnóstico Genético Preimplantatorio (DGP) empezó hace 30 años. El futuro lo piensas hoy", reflexiona satisfecho el doctor Guillermo Antiñolo, director de la Unidad de Genética, Reproducción y Medicina Fetal del Hospital Virgen del Rocío, donde recientemente nació una bebé que salvará a su hermano de una enfermedad que afecta a sus células madre y que podría degenerar en leucemia. Se convierte así en el tercer caso en Andalucía en el que se ha dado a luz a un menor tratado que es 100% compatible con la sangre de su familiar y que además queda libre de una enfermedad rara, genética y hereditaria.


La sangre de la recién nacida queda ahora resguardada en el Banco de Cordón Umbilical de Málaga dispuesta para encontrar el momento preciso en el que el hermano requiera de un trasplante. "La familia está feliz y esperanzada con este momento. Aunque son conscientes de que les queda un largo camino para completar esta felicidad", ha mencionado la consejera de Salud, Marina Álvarez, en el centro hospitalario en nombre de los padres, que han preferido mantener su anonimato. "No se sabe cuándo será el trasplante, porque cada enfermedad tiene un tiempo y una indicación, pero sí sabemos que los trasplantes idénticos de compatibilidad (HLA) son la mejor opción, casi la única en este tipo de enfermedades para tener un éxito asegurado", ha resaltado Antiñolo.


La aprobación en 2006 de la Ley de Reproducción Humana Asistida ha permitido que ahora se puedan realizar estos procedimientos, que en este caso ha consistido en realizar un análisis genético a preembriones obtenidos por técnicas de fecundación in vitro antes de ser transferidos al útero de la madre, lo que permite seleccionar los que están libres de la carga genética. Son métodos que han funcionado en tres de los 10 casos realizados en Andalucía de estas características. El primero sucedió en 2008, Javier curó a su hermano Andrés por un trasplante de cordón umbilical y gestó así un hito como el primer bebé tratado genéticamente en España para curar a su familiar. En 2012 nacería Estrella, que salvaría a su hermano Antonio de una aplasia severa.


"El equipo realiza un magnífico trabajo. Son un ejemplo de profesionales comprometidos con la sanidad pública y que están al más alto nivel de la medicina internacional, como demuestran sus resultados", ha agradecido la consejera. Desde que el Servicio Andaluz de Salud (SAS) incluyera en 2005 en su cartera de servicios el DGP para que los padres portadores de enfermedades hereditarias pudieran tener hijos sanos, han nacido en Andalucía 72 menores libres de la patología genética de sus padres y otros ocho están en proceso.

martes, 3 de noviembre de 2015

Sólo cinco 'bebés medicamento' han nacido en España desde 2006

Fuente: http://www.elmundo.es/salud/2015/11/02/56177e4fe2704e49538b4628.html


La familia Mariscal-Puertas en su casa de Algeciras.


El nacimiento de Javier hace siete años abrió la puerta a la esperanza de muchas familias, aunque en este tiempo sólo otras tres han logrado concebir a ese bebé milagro compatible con otro hermano enfermo. En 2011, el cordón umbilical de Nora y Leire permitió curar a su hermano Izan, enfermo de adrenoleucodistrofia (en el Hospital Sant Pau, Barcelona); en 2012, de nuevo en el Virgen del Rocío, el nacimiento de Estrella permitió curar a su hermano Antonio, enfermo de aplasia medular, y existe al menos otro caso de anemia de Fanconi en el Hospital Niño Jesús de Madrid. Con éste, en total son cinco los niños salvadores nacidos en España desde 2006, aunque otras familias antes que ellos tuvieron éxito, pero iniciaron el proceso fuera de nuestro país, ya que la ley aquí aún no lo autorizaba. Si en este tiempo se ha logrado alguno más, no se ha documentado públicamente, ni figura en los registros de la Organización Nacional de Trasplantes (ONT).


Su presidente, Rafael Matesanz, explica que desde 2006 se han recibido ante la Comisión Nacional de Reproducción Asistida -dependiente del Ministerio de Sanidad- 66 solicitudes de familias para poder concebir un niño genéticamente compatible con otro hijo enfermo. La mayoría de ellas con diagnósticos como la anemia de Fanconi, la beta Talasemia (como en el caso de Andrés, de Algeciras), leucemias y aplasia medular.


De ellas, la Comisión ha autorizado el 68% (45 casos), aunque es difícil saber qué ha ocurrido con ellos una vez recibido el consentimiento porque no existe un registro de hermanos salvadores. Lo más probable, como explica el profesor Jordi Surrallés, investigador de la Universidad Autónoma de Barcelona y del Centro de Investigación en Red para Enfermedades Raras (CIBERER), es que el proceso para obtener un embrión sano y compatible con su hermano, o el posterior intento por implantarlo en el útero de la madre no hayan tenido éxito.


Y es que las leyes de la genética juegan en contra de estas familias. Las posibilidades de obtener un embrión sano (sin ninguno de los defectos genéticos heredados tanto del padre como de la madre) son de tres de cada cuatro; pero que además sea compatible genéticamente con otro hermano sólo es de un cuarto. Sumando las dos condiciones imprescindibles sólo un 20% de los embriones obtenidos por cada ciclo de reproducción asistida son válidos. "Pero es que, además, el 75% de ellos no se desarrolla adecuadamente en la placa, se destruyen, o presentan otras anomalías cromosómicas y se producen abortos espontáneos...". Así que, en suma, las posibilidades de éxito por cada ciclo de fecundación in vitro que inician es de sólo un 5%. "Conozco familias que lo han intentado hasta 10 veces sin éxito", subraya.


Como explica el director del Instituto Valenciano de Infertilidad (IVI) en Barcelona, el doctor Agustín Ballesteros, hay que tener en cuenta la edad de la madre como otra piedra en este tortuoso camino.


En el caso de la anemia de Fanconi, por ejemplo, los síntomas que desenmascaran la enfermedad suelen aparecer cuando el niño tiene ya siete u ocho años, lo que significa que la madre puede estar ya rondando la cuarentena y la cantidad y calidad de sus óvulos no es la más óptima.


De hecho, en colaboración con la Red Española de Anemia de Fanconi, Surrallés documentó recientemente en la revista Genetics in Medicine los esfuerzos de ocho familias con algún niño afectado por esta enfermedad a lo largo de 11 años. Tras 42 intentos por concebir un hermano para salvarlo, sólo una de ellas lo consiguió, en la cuarta fecundación in vitro y gracias a los óvulos donados por una prima de la madre más joven que ella. De aquel embarazo milagro y generoso nacieron dos mellizas para salvar a su hermana mayor.


Como explica Soledad Puertas a EL MUNDO en su casa de Algeciras, ella tenía sólo 31 años cuando los pediatras diagnosticaron beta Talasemia a su hijo Andrés -que en marzo de 2016 cumplirá 14 años-, por lo que en su caso las posibilidades de éxito con el embarazo de Javier eran mucho más altas.


Cada fecundación in vitro fallida no sólo supone un duro varapalo psicológico para estas familias, sino una importante carga económica en el caso de que recurran a clínicas privadas para ello.


Lo que no cuentan tampoco las estadísticas son los papeleos y la lucha de muchas de estas familias contra la burocracia. Aunque el doctor Ballesteros admite que se aprecia en la Comisión de Reproducción Asistida una buena voluntad por agilizar los trámites, Surrallés es menos optimista. "Conozco familias con el permiso de la Comisión pero que luego se encuentran con pegas y problemas en su hospital, porque el diagnóstico genético preimplantacional es un proceso caro y no todas las comunidades lo quieren asumir, así que muchas optan por irse a la privada". En uno de los casos que Surrallés ha documentado, en colaboración con la Asociación de Anemia de Fanconi en España, el pequeño falleció con el permiso de Sanidad en la mesa, pero sin haber podido llegar a tiempo para iniciar el DGP. "Por mucho que se haya ganado en agilidad, sigue siendo un procedimiento largo y tedioso, y eso no ayuda a las familias", admite Ballesteros. "Cualquier demora en los plazos juega en contra de la edad reproductiva de la madre", critica.


También los avances en Hematología han desplazado en cierto modo la urgencia por tener un bebé medicamento como única salida posible.


Como explica también el doctor Rafael Matesanz, lo primero que se busca cuando surge un caso de este tipo es un hermano ya nacido y, si no, un donante compatible en la base mundial de donantes de médula ósea y cordón umbilical (REDMO). "Hace unos 10 años, la supervivencia de un niño con anemia de Fanconi si recibía un trasplante de un donante no emparentado era del 30%-40%", explica Surrallés. Hoy en día, esa cifra ha pasado al 70% gracias a que se han mejorado los protocolos de trasplante y los tratamientos inmunosupresores.


Por eso coincide con Matesanz en que si existe una indicación para trasplante y existe un donante compatible en el registro mundial, lo mejor es no esperar. Porque el tiempo hasta que pueda nacer un futuro hermano medicamento quizás sea demasiado largo y la salud del niño se deteriore tanto que cuando el nuevo bebé nazca, ya no sea posible hacerlo. "Si hay donante no emparentado compatible, lo mejor es no esperar".


El diagnóstico genético preimplantacional entre hermanos, explica Matesanz, está justificado desde el punto de vista médico para aquellas enfermedades en las que es necesaria una concordancia genética total, para reemplazar completamente con las células del hermano todo el sistema sanguíneo del niño enfermo. No lo está, en cambio, añade, en los casos de leucemias. Primero, porque los tiempos hasta que se puede lograr un embarazo a menudo son largos, y en el caso de esta enfermedad hematológica la urgencia por iniciar el tratamiento es mayor. Pero también, añade, en estos casos el trasplante con sangre de cordón o médula de un donante, incluso aunque la compatibilidad de antígenos HLA no sea total puede dar buenos resultados.


Existe otra piedra en este tortuoso camino. Si el paciente ya tiene 10 o 12 años cuando nace su hermano milagro es posible que las células del cordón umbilical no sean suficientes para su peso. En ese caso, como le ocurrió a Laura cuando nació su hermano Pol, hubo que esperar a que el bebé cumpliese un año para poder hacerle dos pequeños aspirados de médula que completasen la cantidad de células madre que Laura necesitaba.


Por todo ello, admite Surrallés, y aunque la técnica del hermano medicamento pudo parecer hace unos años una solución a todos los problemas de este tipo de enfermedades graves y hereditarias, la realidad ha obligado a los investigadores a buscar nuevas vías alternativas de mano de la terapia génica o de la llamada medicina regenerativa.


Precisamente este año, o en 2016 como muy tarde, está previsto que se inicie en España el primer ensayo clínico con terapia génica para tratar a niños con anemia de Fanconi que requieren un trasplante pero carecen de un donante compatible. Dirigido por Juan Bueren, responsable del área de Hematopoyesis del CIEMAT, este estudio pionero tratará de corregir el defecto genético que sufren las células sanguíneas de los niños con anemia de Fanconi mediante un vector viral. De hecho, en el Hospital Niño Jesús de Madrid y en el Vall d'Hebron de Barcelona ya hay congeladas células de la médula ósea de varios niños a la espera de que su estado de salud empeore y requieran un trasplante. En ese momento, dichas células se corregirán mediante un virus en el laboratorio y serán de nuevo transfundidas al menor con la esperanza de que sean capaces de reparar la fábrica de células del organismo que estos niños tienen gravemente dañada.


miércoles, 24 de octubre de 2012

¿Bebés medicamento o instrumentalización del ser humano?

Fuente: http://www.estrelladigital.es/salud/Bebes-medicamento-instrumentalizacion-humano_0_1264073721.html

Los avances científicos cada vez dan más respuestas y posibilidades a todo tipo de situaciones. Hace cinco años que entró en vigor en España la Ley de Reproducción Humana Asistida. La ley autoriza "la producción de embriones sin limitación alguna, su utilización en combinación con las técnicas de diagnóstico genético preimplantatorio con fines terapéuticos para terceros o para obtener células troncales humanas con fines terapéuticos o de investigación". El Gobierno de Rodríguez Zapatero dio así luz verde a una técnica que sin duda trajo esperanza a familias con niños enfermos pero también planteaba más de un problema ético.

La concepción de los llamados 'bebés medicamento' supone más de una traba técnica y moral. Según informa el doctor José María Mesa Latorre, médico genetista en la Unidad de Genética Clínica y Consejo Genético del Hospital Universitario Príncipe de Asturias de Madrid, "los conocidos como bebés medicamento, también llamados hermanos salvadores, son niños nacidos tras un proceso de selección genética que los faculta para ser donantes de células madre hematopoyéticas (sanguíneas) obtenidas habitualmente de la sangre del cordón umbilical, que puedan ser empleadas en el tratamiento de un hermano afectado por una enfermedad grave".

El dilema surge al conocerse la técnica. Nicolás Jouve de la Barreda, doctor en Ciencias biológicas y exprofesor de la Universidad Complutense de Madrid detalla el método: "El laboratorio toma varios óvulos de la madre y los fecunda con el esperma del padre, después hace un diagnóstico genético de los embriones obtenidos antes de implantarlos y deshecha los embriones que no consideran válidos para curar al hermano".

El otro problema moral aparece al pensar en concebir un hijo, no por deseo expreso sino con la única finalidad de curar la enfermedad de su hermano por medio de la sangre de su cordón umbilical. Muchos críticos destacan la instrumentalización de la vida humana a través de esta técnica. Además subrayan que el futuro bebé no puede dar su consentimiento sobre el uso de su vida para salvar a su hermano.

Jouve comenta: "Hablar de que un bebé es concebido como un instrumento para ser donante de un hermano aquejado de una enfermedad es anteponer una utilidad práctica al valor que en sí mismo tiene la vida del recién nacido".


El doctor Latorre señala los dos casos en los que se concibe un bebé medicamento: "La enfermedad que motiva el proceso puede tener un origen genético o adquirido; en el primer caso se realiza una doble selección: el hermano debe ser compatible inmunológicamente (para evitar el rechazo) y estar además libre de la enfermedad genética. Esto se consigue, tras una fecundación in vitro, mediante el procedimiento llamado diagnóstico genético preimplantacional (DGP). De esta manera se escogen para su implantación en el útero materno a los embriones libres de la enfermedad (si es genética) y compatibles (con idénticos HLA)" comenta.


Algunos expertos destacan alternativas a los bebés medicamento. Latorre explica que es importante un buen asesoramiento antes de tomar una decisión. "Siempre debe prestarse especial atención a la información sobre las características de la enfermedad y las distintas posibilidades de tratamiento existentes, de manera que esta información pueda ayudar a los padres a tomar la decisión más adecuada en su caso. De forma general, este procedimiento se podría plantear para las enfermedades graves en las que un trasplante de células madre hematopoyéticas pueda ser curativo y éstas no puedan ser obtenidas del propio paciente o de un donante compatible o idóneo. Esto sólo sucede entre hermanos con una probabilidad del 25% y puede ser difícil encontrar un donante no familiar HLA idéntico".

Respecto a otros métodos se apunta a la sangre del cordón umbilical para curar a estos niños con graves enfermedades. "Se podría obtener el mismo resultado en el caso de disponer de sangre de cordón umbilical, conservado previamente en un banco, del propio paciente, de un familiar o de un donante no relacionado familiarmente, siempre que cumpla la condición de ser HLA compatible y, en caso de ser un trastorno hereditario, no tener la enfermedad", señala Latorre.

Sin embargo, si no se encontrara un cordón umbilical que cumpla dichas características, ya que no resulta fácil, la elección genética de un embrión y la sangre de su cordón salvarían a su hermano y es el dilema que muchos padres se plantean.

El profesor Jouve argumenta: "La donación de sangre de cordón umbilical (SCU) entre hermanos es un recurso que se demostró eficaz en 1988 en el primer transplante de este tipo que se realizó en el Hospital de San Luis en París. Desde 1999 sabemos que el trasplante de SCU tiene muchas ventajas y resulta exitoso. Se demuestra así que el parentesco afianza la probabilidad de coincidencia de los genes determinantes del sistema de histocompatibilidad (HLA) y en consecuencia se reduce el riesgo de rechazo inmunológico".


Los efectos secundarios de esta técnica es otra de las preguntas inevitables sobre los "hermanos salvadores". El doctor Latorre aclara: "el riesgo de anomalías fetales al nacimiento es similar al existente con las técnicas de fecundación in vitro. Respecto al seguimiento y la detección de complicaciones a largo plazo tras el nacimiento, el problema es que los estudios existentes son pocos y están limitados por el reducido número de casos y el corto periodo de seguimiento. Sólo se puede decir que en estudios a 2 años no se ha observado un mayor riesgo de malformaciones congénitas o trastornos del desarrollo psicomotor".

En España, a pesar de la entrada en vigor de la ley que permite dicha técnica, sólo se han concebido cuatro "bebés medicamento" en estos cinco años. Las barreras éticas y morales son aún muchas y hay muchos países en los que esta práctica está prohibida ya que la manipulación genética no es algo que esté bien visto y que supone problemas de diverso carácter.

miércoles, 20 de junio de 2012

BANCOS DE SANGRE DE CORDÓN UMBILICAL: PÚBLICOS SÍ, PERO PRIVADOS TAMBIÉN

Fuente: http://www.investigadoresyprofesionales.org/drupal/content/bancos-de-cord%C3%B3n-umbilical-p%C3%BAblicos-si-pero-privados-tambi%C3%A9n

Artículo publicado por Nicolás Jouve (Catedrático de Genética – Miembro de CíViCa)


Sin duda es correcto afirmar que las Instituciones del calibre de la Unión Europea y la Asociación Mundial de Donantes de Médula Ósea instan a los gobiernos a promover los bancos públicos, pero también los privados para uso familiar. Si no, no tendría sentido pedir que los padres reciban una correcta y veraz información para que ejerzan su pleno derecho a decidir cuál es el futuro de la sangre de cordón umbilical de su hijo. En los bancos públicos las muestras se donan y se pierde la posibilidad de usarla para un familiar del donante pues pasan a ser anónimas.

No cabe duda de que la SCU contiene células madre de gran utilidad para el uso terapéutico intrafamiliar que, además, podrían paliar el recurso a la tecnología de los «bebés medicamento».

Si de lo que se trata es de aprovechar la SCU de un recién nacido para curar a un niño afectado con una enfermedad genética ¿por qué no utilizar directamente muestras de SCU compatibles, que se podrían hallar en un Banco de SCU? El resultado podría ser el mismo sin necesidad de crear un hermanito y esperar a su nacimiento o al momento adecuado para realizar el trasplante. Los Bancos de SCU son la alternativa más rápida y efectiva. Urge por tanto la necesidad de disponer de miles de muestras debidamente mantenidas, genéticamente caracterizadas y listas para su utilización en trasplantes.

Con muestras de SCU adecuadas es de esperar la curación de los mismos tipos de enfermedades para los que se creó la tecnología de los «bebés-medicamento».

Sin duda las muestras más adecuadas, las de perfil genético más próximo o idéntico al receptor que se desea curar, se encontrarían en los «bancos privados de SCU», en los que las muestras están perfectamente identificadas y se conservan precisamente para uso familiar.

La situación en España es sumamente paradójica. Se ha legislado antes a favor de la tecnología de los «bebés-medicamento», con todas las limitaciones y dificultades técnicas y éticas que conlleva, que para permitir la creación de Bancos Privados de SCU para uso familiar. La regulación de los bancos privados de SCU vigente actualmente en España está determinada por el Real Decreto 1301/2006 que coarta la libertad de los padres que deseen conservar la SCU de sus hijos para su uso familiar y dificulta de facto el uso autólogo o intrafamiliar que es la situación ideal de máxima efectividad en un trasplante de SCU.

Urge por tanto modificar el Real Decreto 1301/06, o mejor aún crear una Ley autorizando la actividad de los Bancos de iniciativa privada de Sangre Cordón Umbilical para uso autólogo o intrafamiliar en nuestro país.


Artículos relacionados

domingo, 17 de junio de 2012

Supera una aplasia medular gracias a un trasplante de su hermana nacida tras selección genética

Fuente: http://www.europapress.es/andalucia/sevilla-00357/noticia-nino-cura-aplasia-medular-gracias-hermana-nacida-seleccion-genetica-20120614084514.html


Un niño que sufría aplasia medular severa desde los cuatro años ha logrado su curación gracias al trasplante de sangre de cordón umbilical de su hermana, nacida tras selección genética, que tuvo lugar en el hospital sevillano Virgen del Rocío.

El caso de Antonio, al que ya se ha dado de alta tras superar la enfermedad que padecía al recibir la donación de su hermana, Estrella, nacida el pasado 11 de febrero, es el tercer caso registrado en España desde que en 2006 se aprobara la Ley de Reproducción Humana Asistida y el segundo realizado íntegramente en la sanidad pública.

El centro sanitario ofreció una declaración pública del director gerente del Hospital Universitario Virgen del Rocío, Francisco Javier Torrubia, el jefe de la Unidad de Hematología Pediátrica, José María Pérez Hurtado, el director de la Unidad de Gestión Clínica de Hematología, José Antonio Pérez Simón, y el director de la Unidad de Genética, Reproducción y Medicina Fetal, Guillermo Antiñolo.

(Enlace a la noticia del primer "bebé medicamento" en España, en 2008: http://www.publico.es/ciencias/164787/nace-el-primer-bebe-medicamento-conseguido-en-espana)


miércoles, 13 de junio de 2012

Evolución de Izan, salvado por sus hermanas seleccionadas genéticamente

Fuente: http://www.abc.es/20120613/local-cataluna/abci-rescate-izan-201206131328.html

La historia de Izan, un niño barcelonés de 11 años, es la historia de un rescate con final feliz. Cuando tenía sólo ocho años le diagnosticaron adrenoleucodistrofia, una grave enfermedad genética que se hizo famosa por la película «Lorenzo's Oil» —«El aceite de la Vida»—, y ahora tras dos años de lucha y gracias al nacimiento de sus dos hermanas Noa y Leire, gemelas y seleccionadas genéticamente para curarle, ha logrado neutralizar el ataque de la enfermedad que, de no tratarse, genera un deterioro progresivo del paciente que le conduce a la muerte.

El de Izan es el segundo caso en España de bebés-medicamento con final feliz y el primero en el mundo conseguido para liberar a un paciente de esta enfermedad tan infrecuente —afecta a 1 de cada 20.000/50.000 personas—. El primer bebé español seleccionado genéticamente para curación se presentó en marzo de 2009 en el Hospital Virgen del Rocío de Sevilla en el que un bebé seleccionado genéticamente, Javier, logró liberar a su hermano Andrés de una anemia severa irreversible.

Los padres de Izan, Alicia y Mario, vecinos de Ripollet (Barcelona) no dan crédito todavía a la recuperación de su pequeño, al que la enfermedad había condenado a un cruel destino. La intervención ha implicado la colaboración de varios hospitales y equipos, especialmente el Instituto Valenciano de Infertilidad (IVI) que llevó a cabo la selección genética de los embriones —tras estimular a la madre lograron cinco de los que uno resultó compatible y se desarrolló en gemelar—, y el Hospital de Sant Pau, que realizó el trasplante de células madre, en octubre de 2011, cuando las gemelas contaban ya con seis meses de vida. «Esperamos hasta que tuvieron cierto peso para garantizar que tendríamos células madre suficientes, indicó la doctora Isabel Badell, directora de la Unidad de Hematología, Oncología y trasplante Hematopoyético del Servicio de Pediatría del Sant Pau.
Antes de ser sometido al trasplante, Izan fue preparado con fuertes sesiones de quimioterapia para evitar el posterior rechazo. Una vez protegido, el equipo del Sant Pau extrajo a Noa, su hermana con mayor peso, células madre del cordón umbilical, reserva que a los seis meses completó con más progenitores hematopoyéticos de la médula ósea de la pequeña. Una vez recopiladas las células, las trasplantó a Izan, que, a los ocho meses de abandonar el quirófano ya practica deporte y lleva una vida normal.

Los padres de Izan —que ya tenía otro hermano mayor— y el doctor Agustín Ballesteros, director de la Clínica IVI en Barcelona, reclamaron ayer una mayor agilidad en los trámites de la autorización para este tipo de intervenciones, ya que en muchos casos la situación es límite. La doctora Badell, por su parte, avanzó que le consta que actualmente las validaciones para estos procesos se realizan en sólo dos o tres meses, frente a los cerca de seis que costaban de media. Entre micros y batas blancas, Izan reconocía coloquialmiente: "Estoy flipando todavía de que pueda salir a la calle sin mascarilla". Su respuesta neurológica es óptima al igual que el pronóstico.

martes, 13 de marzo de 2012

¿Hay alternativa a la tecnología de los “bebés medicamento”?

Por Nicolás Jouve de la Barreda - Catedrático de Genética – Presidente de CíViCa

Tras cinco años de vigencia de la Ley de reproducción asistida y de investigación con embriones humanos con fines terapéuticos para terceros sólo han nacido cuatro «bebés medicamento» en España. Son el fruto de una tecnología que combina la fecundación in vitro (FIV) para producir embriones con el Diagnóstico Genético Preimplantatorio (DGP) para seleccionar los idóneos de acuerdo con su perfil genético. Se trata de producir un bebé para utilizar la sangre de su cordón umbilical o, en su caso, su médula ósea, para curar a un hermano enfermo y necesitado de un trasplante. Esto se practica a sabiendas de que parte de los embriones producidos se descartarán, en la misma medida en que se conoce de antemano que no tendrán la cualificación de donantes genéticos válidos para mejorar la condición de salud del hermano enfermo. Se comentan los inconvenientes técnicos y éticos que plantea esta compleja tecnología así como la existencia de alternativas éticas de autorizarse sin trabas la actividad de los bancos privados de sangre de cordón umbilical, para uso intrafamiliar.


Una terminología inapropiadaLo primero que hay que señalar es lo inapropiado de la terminología «bebé medicamento» o «bebé de diseño», que si bien responde a la realidad de lo que se hace y hasta podría admitirse desde la perspectiva periodística, repugna al sentido común y es contraria al respeto debido a toda vida humana. Un bebé, un niño, un adulto, no pueden nunca ser tratados como un objeto para conseguir un fin. Cada vida humana es valiosa por sí misma y no debe ser tratada como un medio sino un fin en sí misma. Por lo tanto hablar de que un bebé ha sido concebido como un instrumento para ser donante de un hermano aquejado de una enfermedad, por muy noble que nos parezca la causa, es anteponer una utilidad práctica al valor que en sí mismo tiene la vida del recién nacido. Si deseamos precisar un poco más y alguien nos dice que la utilización es mínima al tratarse de la muestra de cordón umbilical, algo que normalmente se desecha, habrá que aclarar que eso no es así en todos los casos. En efecto, hay casos en que la sangre del cordón umbilical que se obtiene nada más nacer el «bebé medicamento» puede satisfacer las necesidades de un trasplante para regenerar el tejido hematopoyético defectuoso, como ocurre en la mayoría de las enfermedades debidas a defectos de la producción de las células sanguíneas. Pero también hay otros casos en que el “bebé medicamento” sigue siendo necesario después del nacimiento, bien porque la muestra de sangre utilizada ha sido insuficiente o porque fracasó el trasplante por alguna otra razón. En estos casos el «bebé medicamento» pasa a convertirse en un donante permanente, especialmente de médula ósea y se le requerirá para nuevas donaciones.


En qué consiste la tecnología del bebé medicamento
Todo empezó cuando Eliane Gluckman y sus colaboradores del Hospital San Luis de París, demostraron que el cordón umbilical contiene unas células madre sanguíneas que dan resultados satisfactorios para el tratamiento de leucemia y linfomas infantiles, frente al recurso del trasplante de médula ósea, que había sido el procedimiento más utilizado especialmente en los niños para solucionar tan graves enfermedades. Gluckman demostró que ante dichos casos, el trasplante de médula ósea plantea la dificultad de la búsqueda urgente de donantes con un sistema genético de histocompatibilidad HLA adecuado. Sin embargo, los trasplantes de sangre de cordón umbilical (SCU) tienen muchas ventajas. La primera es la mayor rapidez de su disponibilidad de contar con bancos de muestras mantenidas en congelación suficientemente dotados. A ello se añade la inmadurez relativa de las jóvenes células de la SCU, la carencia de efectos secundarios para los donantes, el reducido riesgo de transmitir infecciones y la posibilidad de su conservación en congelación. Además, la SCU ofrece sus posibilidades de trasplante en todos los casos, niños o adultos, con o sin relación familiar. A pesar de ello, por razones que se indican más adelante, los resultados son manifiestamente mejores cuando el donante está genéticamente emparentado. El primer trasplante con éxito tuvo lugar en 1988 en el Hospital San Luís de París en que se utilizó la SCU procedente de un niño sano para tratar a un hermano de 5 años aquejado de una anemia de Fanconi. De acuerdo con los datos de Gluckman, la supervivencia de los pacientes aquejados de neoplasias hematológicas que recibieron un trasplante de SCU de un hermano tiene una eficacia del 63%, frente a sólo el 29% en el caso de un trasplante de SCU no emparentado. El parentesco afianza la probabilidad de la coincidencia de los genes determinantes del sistema HLA y en consecuencia se reduce el riesgo del rechazo inmunológico. Estos antecedentes, unidos a las posibilidades que ofrecen las nuevas tecnologías de la fecundación in vitro, condujeron a la idea de producir los «bebés medicamento». Cuando una pareja tiene un hijo con una enfermedad genética solucionable mediante un trasplante de células regeneradoras de su sistema hematopoyético, se les ofrece la posibilidad de concebir un segundo hijo por fecundación in vitro y, mediante un diagnóstico genético preimplantatorio (DGP) seleccionar de entre los embriones producidos, aquellos que no hayan heredado los genes determinantes de la enfermedad genética y posean un genotipo HLA coincidente con los del hermano mayor afectado. De este modo, se promueve la creación de embriones, vidas humanas producidas in vitro, a sabiendas de que parte de ellas se destruirán, en la misma medida en que se conoce de antemano que no tendrán la calificación de donantes genéticos válidos para mejorar la condición de salud de su hermano.


¿Hasta qué punto es efectiva la tecnología de los bebés medicamento?
La combinación de la fecundación in vitro y el diagnóstico genético preimplantatorio permite hasta cierto punto determinar la idoneidad genética de los embriones producidos, siendo necesario descartar los que resultasen portadores de la misma enfermedad hereditaria que su hermano y los que, aun siendo sanos, no tuviesen un sistema genético inmunológicamente compatible con el hermano que la padece. Sin embargo la probabilidad de obtener los embriones compatibles deseados bien diagnosticados es muy baja. La realidad es que tener un hijo para salvar a otro es un proceso largo, difícil y con pocas garantías de éxito. El HLA está determinado por cuatro genes estrechamente ligados, denominados HLA-A a HLA-D, que ocupan una región de unos 4 millones de bases nucleotídicas de ADN en el brazo corto del cromosoma 6 (=6p21.3). Estos genes codifican los antígenos que constituyen los mecanismos de defensa inmunológica del ser humano. Se trata de uno de los sistemas genéticos más polimórficos del genoma humano, con decenas de alelos en cada gen. Debido a lo cual, la probabilidad de encontrar dos personas con el mismo genotipo (mismos alelos en los diferentes genes) es muy baja, siendo más alta la probabilidad entre personas emparentadas por ascendientes comunes, como es el caso de los hermanos. Por la propia diversidad genética de estos genes, hay una elevada probabilidad de que los padres sean heterocigóticos para cada uno de ellos y además portadores de diferentes alelos. Sin embargo, dada la estrecha proximidad cromosómica de los cuatro genes tienden a transmitirse sin recombinación, como un bloque por las vías gaméticas masculina y femenina. Es decir, a los efectos de la transmisión hereditaria, el sistema HLA se asemeja a un gen simple autosómico. De este modo, la probabilidad de recurrencia de un descendiente con idéntico sistema HLA a un hermano ya nacido es a los efectos del 25% (=1/4). Esta es también la probabilidad de compatibilidad de la SCU entre hermanos. Si la enfermedad a curar en un niño está determinada por un gen autosómico recesivo (genotipo aa), como ocurre con una anemia de Fanconi, una aplasia medular, una beta-talasemia, etc., la probabilidad de recurrencia de un hermano es de un 25% (=1/4). Este es el caso más común que se produce cuando los padres no poseen la enfermedad pero son ambos portadores del alelo recesivo responsable (genotipo Aa). Esto representa que de cada cuatro hijos uno será homocigótico (1/4 aa) para el alelo recesivo responsable de la enfermedad (=1/4) y presentará la patología, y tres (1/4 AA + ½ Aa) no tendrían la enfermedad (=3/4). Sí lo que se desea es tener un bebé para solucionar el problema del hermano enfermo mediante la utilización de una muestra de SCU, éste no solo no debe tener la enfermedad sino debe tener un sistema HLA apropiado e idéntico al de su hermano ya nacido. La probabilidad conjunta de obtener un embrión no afectado por la enfermedad y portador de un HLA compatible con un hermano ya nacido es por tanto de 3/16 (= 3/4 x 1/4). Es decir, en principio habría que contar con 16 embriones para obtener 3 donantes adecuados. Pero además, dado que la probabilidad de éxito de obtención de un embarazo mediante fecundación in vitro es aproximadamente de un 25% (1/4), habrían de producirse más embriones para tener una reserva de garantía del embarazo en el caso de que no prosperase el primer intento. De este modo la probabilidad de tener 3 embriones compatibles, exentos del gen de la enfermedad y con probabilidad de éxito tras la fecundación in vitro sería de 3/16 x 1/4 = 3/64 (aproximadamente el 5%). Otro hecho que complica más las cosas es la viabilidad de los embriones manipulados para hacer el DGP. La biopsia de una o dos células de estos embriones es muy delicada y muchos embriones se deterioran y pierden la viabilidad. Teniendo en cuenta este factor y asumiendo que de los embriones producidos y manipulados prosperasen solo la mitad, la probabilidad final de tener un embrión sano, con el HLA adecuado, viable y que prosperase tras la implantación sería de: 3/64 x ½ = 3/126 (aproximadamente el 2,5%).Por otra parte, el diagnóstico genético preimplantatorio para la selección de embriones está sujeto a las propias limitaciones de las técnicas de diagnóstico, dependientes a su vez del conocimiento de los sistemas genéticos y de las secuencias funcionales y alteradas de los genes. Por ello, otro problema adicional lo plantea el doble diagnóstico genético –genes relacionados con la patología y HLA- a partir del ADN de una o dos células embrionarias. El diagnóstico puede no ser totalmente satisfactorio y dejar dudas que no se podrían resolver hasta recurrir a un diagnóstico más concluyente durante el embarazo, lo que determinaría una pérdida de sentido del camino seguido hasta ese momento, cuando el bebé ya está de camino. La seguridad no se tendría realmente hasta un análisis serológico más fiable a partir de muestras fetales o hasta después del parto. Finalmente, supuesto que se obtenga el deseado «bebé medicamento» falta lo más importante, curar al hermano. La eficacia de la curación es evidentemente más elevada con SCU de un hermano que en el caso de un trasplante alogénico, pero el éxito en la curación es también dependiente de la enfermedad que se pretenda curar. Se estima entre un 75% y un 90% en enfermedades genéticas, y entre un 30% y un 50% en leucemias.


Los problemas éticos
Es evidente que el principal problema ético que se plantea es el de la instrumentalización y selección de los embriones. Los embriones «sobrantes», incluso sanos aunque sean de distinto perfil genético HLA que el hermano que motivó su producción, son desestimados por innecesarios y tampoco se conservarán en congelación en prevención del daño irreparable que les haya producido la biopsia de que fueron objeto. Esto determina la pérdida de decenas de vidas humanas en estado embrionario. El segundo problema ético y no menos importante es el de la producción de un niño con un fin determinado. Algunos padres dejan en segundo plano este hecho al señalar que para ellos es tan querido como cualquier otro hijo, incluso más por ser el salvador de la vida de un hermano. Sin duda esto puede ser así, pero no se nos olvide el carácter utilitarista con el que el «bebé medicamento» viene al mundo y el hecho de que se trata de una persona a la que nadie ha preguntado nada y podría sentirse utilizada, especialmente ante la eventualidad del fallo del trasplante de la SCU y la prolongación del problema, de modo que este niño sigue siendo la solución, manteniéndose la condición de donante permanente de su hermano. Habrá que tener en cuenta que desechado el cordón umbilical, la donación de médula ósea es un proceso delicado y complejo del que pueden derivarse secuelas y efectos secundarios para quien hace la donación, que en este caso no reviste precisamente el carácter de donante voluntario. De este modo, el asunto de los «bebés medicamento» es complejo por razones técnicas y éticas. Aunque se trate de la curación de un hijo enfermo ¿es ésta la única vía posible?, ¿tiene realmente sentido tan importante esfuerzo por parte de los padres?, ¿es realmente necesario el largo proceso de la producción de tantos embriones, incluida su implantación, no siempre lograda en primera instancia?, ¿está justificada la angustiosa espera a un diagnóstico fiable tras la implantación?, ¿es ético el descarte de decenas de embriones «sobrantes»?


Una alternativa real. Los bancos familiares de SCU
Si de lo que se trata es de aprovechar la SCU de un recién nacido para curar a un niño afectado con una enfermedad determinada, la tecnología de los «bebés medicamento» es sustituible por la utilización de muestras de SCU compatibles, que se podrían hallar en un banco de SCU, bien fuese público o privado e intrafamiliar. Por las explicaciones dadas, las muestras de SCU más adecuadas, las de perfil genético más próximo o idéntico al receptor se encontrarán en los bancos privados, por el parentesco genético y por ser los que conservan las muestras precisamente para uso familiar. Son muestras que no son anónimas, como ocurre en los bancos públicos. Los donantes son miembros identificados de la propia familia, con el HLA tipificado y disponibles en cualquier momento. En un banco de carácter familiar, las muestras de SCU de los hijos que vayan naciendo, siempre podrán ser utilizadas para cualquier hermano que nazca después y necesite un trasplante con garantías de no ser rechazado. Se da la paradoja de que en España se ha legislado antes la capacidad de producir «bebés medicamento» que de permitir el desarrollo sin trabas de los bancos privados de SCU para uso familiar. La regulación de los bancos privados de SCU, vigente actualmente en España está determinada por el Real Decreto 1301/2006 que, paradójicamente, comienza por considerar que el almacenamiento y conservación de sangre de cordón umbilical, en un banco privado, constituye una «donación». Desde esta perspectiva se tiene la idea de que la conservación de las muestras de SCU en bancos privados restringe su capacidad de uso para fines públicos y sociales. De este modo a los padres en España solo les queda la opción de donar la muestra de SCU a un banco público, lo que supone la pérdida de la identidad de la muestra o conservarlo en un banco privado que mantenga las muestras en un depósito fuera de España, con la dificultades técnicas que pudiera suponer su utilización. Esto significa que en cierto modo se está coartando la libertad de los padres que deseen conservar la SCU de sus hijos para su uso familiar y de paso se está dificultando de facto el uso autólogo, que es la situación ideal de máxima efectividad en un trasplante de SCU, extensible a un uso alogénico para un receptor compatible emparentado, habitualmente un hermano o un miembro próximo de la propia familia. A esto se une el hecho de que, al menos en España, la capacidad de los bancos públicos para recoger y conservar unidades de SCU es limitada y no alcanza a todas las donaciones que podrían producirse.


La legislación española admite la producción de los «bebés medicamento».
La aprobación en 2006 de una nueva Ley de Reproducción Asistida abría paso a esta nueva opción terapéutica. Desde la aprobación de la Ley 14/2006 de Reproducción Humana Asistida y de investigación con embriones han nacido cuatro bebés con la finalidad de curar a sus hermanos en España. De acuerdo con la ley las peticiones se atienden de una en una, en función del tipo de enfermedad y circunstancias especiales de cada caso. Tras más de 70 peticiones de autorización para tener hijos con fines terapéuticos para terceros, se han desestimado 9, hay muchas en vías de aplicación y se han producido cuatro «bebés medicamento». El primero nació en el Hospital Virgen del Rocío de Sevilla, en octubre de 2008. Se trataba de un bebé libre de enfermedad hereditaria y compatible con su hermano afectado de una beta-talasemia major. El transplante se llevó a cabo en el primer trimestre de 2009, sin que tengamos datos sobre la deseable curación del hermano. No debemos olvidar que por encima del alarde de la tecnología biomédica de producir el «bebé medicamento» debe estar la curación del niño que justificó su nacimiento. Por ello, nos parece que no deberían divulgarse las noticias de nuevos nacimientos de estos bebés hasta tanto no se conozca el resultado final de toda la operación, incluido el trasplante de la SCU y la curación. Por ello, tras conocerse el nacimiento de Estrella, el 13 de febrero de 2012, una niña concebida con el fin de curar a su hermano Antonio afectado de aplasia medular severa han surgido comentarios sobre la precipitación de la divulgación de estas noticias. De este modo, un par de días después del anuncio del nacimiento de Estrella en Sevilla, el Instituto Valenciano de Infertilidad (IVI) reveló que 11 meses antes habían nacido en Barcelona dos gemelas, Noah y Leire, con el fin de salvar a su hermano Izan, que padece adrenoleucodistrofia, señalando que el motivo de que no hayan dado a conocer el nacimiento de las niñas medicamento se debe a que su hermano Izan se encuentra aún en tratamiento. Hubo quien en el momento de promulgarse la Ley 14/2006 señaló que la técnica de los «bebés medicamento» carecía de justificación clínica y social. Hoy, a la vista de los magros resultados a pesar del elevadísimo coste de personal, medios económicos y vidas humanas desestimadas por no ofrecer el perfil genético adecuado, podemos mantener la misma crítica. El tiempo se ha encargado de demostrar la precipitación en la aplicación de una normativa permisiva para algo de lo que ni existía demanda social ni se podía esperar resultados espectaculares. Lo que sí tendría mucho sentido es fomentar la donación de SCU para favorecer la búsqueda urgente de muestras con HLA adecuado y sobre todo la autorización para actuar en España sin trabas legislativas de los bancos privados de SCU para uso familiar.
miércoles, 29 de febrero de 2012

Por primera vez en Cataluña, un bebé seleccionado genéticamente cura a su hermano

Barcelona, 14 feb. (EFE).- Un niño de ocho años se recupera favorablemente en Barcelona tras recibir el trasplante de cordón umbilical de una hermana seleccionada genéticamente para curarlo, en el primer caso de estas características en Catalunya, ha informado hoy el Instituto Valenciano de Infertilidad (IVI). Izan padece adrenoleucodistrofia, una rara enfermedad neurológica que daña el sistema nervioso, con la consecuente degeneración progresiva de la corteza suprarrenal y motora, y cuya única curación posible es un trasplante de médula de una persona compatible.

Tras años buscando sin éxito un donante compatible, los padres de Izan optaron en 2009 por iniciar un tratamiento de selección genética de embriones en el centro del IVI en Barcelona, con el fin de alumbrar otro hijo que fuera compatible con su hermano. Después de lograr la autorización de la administración en junio del 2010, los especialistas del IVI seleccionaron un embrión con el mismo ADN que Izan, a partir del cual nacieron hace casi un año dos gemelas, Noah y Leire.

Las células de cordón y de médula de una de las gemelas se trasplantaron con éxito a Izan el pasado 28 de octubre en el Hospital de Sant Pau de Barcelona. "La evolución es lenta pero favorable, y se espera que entre 5 y 6 meses se pueda dar por curado", ha explicado hoy a Efe el director de IVI Barcelona, Agustín Ballesteros. Aunque todavía faltan unos meses para asegurarse de que el proceso se ha culminado con éxito, existen "muchas probabilidades" de que Izan goce de una "curación definitiva" de su enfermedad, según Ballesteros.

El alumbramiento de Noah y Leire es el primer caso en Catalunya y el tercero en España de bebés que nacen como resultado de la selección genética de embriones para curar hermanos enfermos. Desde la ley de 2006, que ampara la selección genética de embriones en España, sólo se han dado otros dos casos de bebés curativos: el primero nació en el hospital Virgen del Rocío de Sevilla en 2009 y el último, en el mismo centro andaluz, el pasado sábado.

Nace el segundo 'bebé medicamento' para salvar a su hermano

SEVILLA, 13 Feb. (EUROPA PRESS) -

El Hospital Virgen del Rocío de Sevilla ha acogido este pasado sábado el nacimiento de Estrella, el segundo 'bebé medicamento' que nace en España libre de una enfermedad genética hereditaria y que es compatible con su hermano Antonio, afectado de aplasia medular severa, una grave enfermedad hematológica que provoca la desaparición de las células encargadas de la producción de la sangre en la médula ósea.

Éste es el segundo caso que se registra en España, después del conseguido también en este mismo hospital sevillano en 2008, cuando se registró el que fuera el primer caso realizado íntegramente en España mediante la técnica del Diagnóstico Genético Preimplantatorio (DGP) para concebir a un bebé de perfil de histocompatibilidad idéntico (HLA) a un hermano que precisaba de un trasplante de progenitores hematopoyéticos.

Fue el caso de Javier, nacido el 12 de octubre de 2008 en el Virgen del Rocío de Sevilla, que permitió meses después salvar la vida de su hermano Andrés, que estaba afectado de beta-Talasemia mayor y al que se le efectuó un trasplante de sangre de cordón umbilical de Javier.

En este sentido, el director de la Unidad de Genética, Reproducción y Medicina Fetal de este hospital, Guillermo Antiñolo, ha resaltado este lunes en rueda de prensa que, desde que en 2006 se aprobara la Ley de Reproducción Humana Asistida y se incluyese el DGP en la cartera de servicios del sistema sanitario público andaluz, Andalucía ha concluído ya con éxtio dos de estos procedimiento, "lo que representa el éxito del procedimiento entorno al 30 por ciento".

De hecho, ha detallado que del total de los siete casos propuestos por la Consejería de Salud a la Comisión Nacional de Reproducción Asistida desde 2006, "todos han sido autorizados", habiendo concluido con éxito estos dos.

En cuanto a este nuevo caso, ha aclarado que primero se buscó en la red española de médula ósea (REDMO), si bien no se encontraron donantes compatibles con el caso de Antonio, cuya patología le estaba provocando en los últimos meses que requirieses de forma recurrente y casi semanal transfusiones de sangre, ya que su problema en la médula le provoca el que no pueda producir globulos rojos, blancos y plaquetas.


NACIMIENTO Y PROCEDIMIENTO
Por su parte, el responsable de la Unidad de Hematología del Virgen del Rocío, José Antonio Pérez Simón, ha concretado que el nacimiento a término de Estrella se produjo por cesárea el pasado día 11 de febrero a las 11.40 horas, con un peso de 3,480 kilogramos de peso.

Tras el parto, tanto Pérez Simón como Antiñolo han explicado que la sangre de su cordón umbilical quedó almacenada en el Banco andaluz de Cordón Umbilical, ubicado en Málaga, donde permanecerá hasta que el equipo de la Unidad de Hematología acreditado a nivel nacional para el trasplante pediátrico de progenitores hematopoyéticos, programe el momento del trasplante para Antonio, opción terapéutica para su grave enfermedad.

Preguntados por la probabilidad de éxito para Antonio, ambos especialistas han aclarado que el porcentaje de éxito ronda el 70 por ciento, "aunque ello dependerá de las condiciones con las que llega cada paciente en el momento del trasplante". Además, han subrayado que la posibilidad de llevar a cabo otra opción que no sea un trasplante "no existe".

Aún así, Pérez Simón ha asegurado que si el trasplante va bien "la calidad de vida esperable a largo plazo es buena y el niño podrá llevar una vida normal", pese a que es un procedimiento "muy complejo y largo".


LOS PADRES
Por su parte, los padres de la pequeña Estrella, Antonio y Melania, naturales de Churriana de La Vega (Granada), han explicado que fue en el Servicio de Oncología del Hospital Virgen de las Nieves "donde nos dijeron que en el Hospital Virgen del Rocío había esta posibilidad" de llevar a cabo un DGP en su segundo hijo, "lo que hemos conseguido con mucha lucha".

"Nos encontramos llenos de alegría porque tenemos nuestra niña y porque además va a ayudar a su hermano", ha señalado los padres, quien han reconocido que su hijo Antonio "lo sabe todo, para lo que viene su hermanita y él quiere mucho a su hermana, haya venido para lo que haya venido". De hecho, ha resaltado que su hijo ya ha visto a su hermana.

Este padre, de 28 años y cocinero de profesión, ha explicado que se mujer, de 27 años, tuvo que dedicarse en exclusiva desde que el pequeño Antonio enfermó, ya que necesita muchísimos cuidados. De hecho, ha señalado que el niño lo lleva ya mejor "salvo los pinchazos", ha esbozado con una sonrisa. "Lo que queremos es ver ya a nuestros hijos en el colegio, como otros cualesquiera", ha concluido.


EL DGP
El Diagnóstico Genético Preimplantatorio es un procedimiento que consiste en realizar un análisis genético a embriones obtenidos por técnicas de fecundación in vitro para transferir al útero únicamente aquellos libres de la enfermedad genética en estudio. En la actualidad constituye una opción reproductiva para familias con alto riesgo de transmitir enfermedades de base genética a sus hijos, siendo una buena alternativa al diagnóstico prenatal.

El Hospital Virgen del Rocío, centro de referencia en Andalucía, para la aplicación de esta técnica, ha atendido a 118 parejas, habiéndose iniciado un total de 251 ciclos, con 36 gestaciones clínicas y 25 nacimientos de bebés libres de determinadas enfermedades genéticas hereditarias. En 2012, se espera el alumbramiento de otros diez recién nacidos.

El DGP ofrece, asimismo, la posibilidad de seleccionar preembriones para que, en determinados casos y bajo el debido control y autorización, puedan servir para tratar la enfermedad de un hijo gravemente enfermo de la pareja que se somete a este procedimiento. Éste es el caso de Estrella y Antonio.


UNA TÉCNICA DE ELEVADA COMPLEJIDAD
El listado de enfermedades susceptibles de ser diagnosticadas por PGD son actualmente: atrofia muscular espinal, distrofia muscular de Duchenne, enfermedad de Huntington, fibrosis quística, hemofilia A y B, síndrome de Alport ligado al cromosoma X y enfermedades hereditarias recesivas ligadas al cromosoma X.